Zbiór zadań maturalnych

Biologia — zadania maturalne

Ćwicz zadania maturalne z odpowiedziami. Wspólne informacje i ilustracje znajdziesz nad podzadaniami. Procent CKE to średni procent zdobytych punktów.

689 w całym zbiorze

Ćwicz zadania maturalne z odpowiedziami.

Co oznacza procent CKE?

To średni procent zdobytych punktów. Wyższy wynik oznacza łatwiejsze zadanie.

7 zadań i wiązekStrona 1 z 1

Filtry zadań

Wyczyść filtry
Zadanie 19
Matura 2021 · maj · Formuła 2015 · poziom rozszerzony
5 podzadania5 pkt
Informacja do podzadań

W strukturze genu obok fragmentów kodujących (eksonów) mogą występować elementy niekodujące, takie jak promotor lub introny.

W poniższej tabeli przedstawiono informacje na temat sześciu wybranych genów człowieka, oznaczonych numerami 1.–6., kodujących określone białka.

Oznaczenie genu Kodowane białko Oznaczenie chromosomu Wielkość genu (kpz DNA) Wielkość mRNA (kz)
1. α-globina 16 0,8 0,5
2. albumina 4 25,0 2,1
3. receptor LDL 19 45,0 5,5
4. kinaza zależna od cyklin 4 54,0 1,7
5. hydroksylaza fenyloalaninowa 12 90,0 2,4
6. dystrofina X 2000,0 16,0

kpz – tysiąc par zasad
kz – tysiąc zasad

Na podstawie: red. J. Bal, Biologia molekularna w medycynie, Warszawa 2013;
https://ghr.nlm.nih.gov/gene;
https://www.ncbi.nlm.nih.gov.

Zadanie 19.1

Inny dział1 pkt
Informacja genetyczna i jej ekspresja
29%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.
Treść podzadania — poza wybranym działem

Podaj nazwę procesu, którego produktem jest pre-mRNA, oraz określ lokalizację tego procesu w komórce człowieka.

Nazwa procesu:
Lokalizacja procesu:

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązania

Nazwa procesu: transkrypcja
Lokalizacja procesu: jądro (komórkowe)

Uwaga:
Nie uznaje się odpowiedzi „matriks mitochondrium”, ponieważ w mitochondrialnym DNA nie ma intronów, a więc nie występuje też pre-mRNA.

1 pkt – za podanie, że jest to transkrypcja i zachodzi w jądrze komórkowym.

0 pkt – za odpowiedź niespełniającą wymagań za 1 pkt albo za brak odpowiedzi.

Zadanie 19.2

Inny dział1 pkt
Kwasy nukleinowe
19%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.
Treść podzadania — poza wybranym działem

Wyjaśnij, z czego wynikają różnice między wielkościami genów a wielkościami cząsteczek mRNA, które im odpowiadają.

Pokaż odpowiedźUkryj odpowiedź

1 pkt – za poprawne wyjaśnienie, uwzględniające: 1) wycinanie intronów podczas obróbki pre-mRNA albo 2) brak transkrypcji sekwencji regulatorowych obecnych w genach, np. promotorów.

0 pkt – za odpowiedź niespełniającą wymagań za 1 pkt albo za brak odpowiedzi.

Przykładowe rozwiązania

  • DNA zawiera zarówno fragmenty kodujące, jak i niekodujące. Przed powstaniem mRNA zachodzi splicing (składanie eksonów), w czasie którego wycinane są fragmenty niekodujące.
  • mRNA nie zawiera intronów, które są obecne na DNA, ponieważ zostały one usunięte podczas potranskrypcyjnej obróbki pre-mRNA.
  • Geny zawierają także fragmenty, które nie ulegają transkrypcji, np. promotory, a więc nie będą się one liczyły do wielkości cząsteczki mRNA.

Zadanie 19.3

1 pkt
Choroby genetyczne
48%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.

Podaj nazwę choroby, u podłoża której leży mutacja genu kodującego hydroksylazę fenyloalaninową, prowadząca do utraty funkcji tego enzymu niezbędnego w metabolizmie fenyloalaniny.

Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

fenyloketonuria / oligofrenia fenylopirogronowa / PKU

1 pkt – za poprawne podanie nazwy choroby (fenyloketonuria).

0 pkt – za odpowiedź niespełniającą wymagań za 1 pkt albo za brak odpowiedzi.

Zadanie 19.4

Inny dział1 pkt
Genetyka mendlowska
12%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.
Treść podzadania — poza wybranym działem

Spośród wymienionych w tabeli wybierz i zapisz oznaczenia pary genów, które mogą dziedziczyć się niezgodnie z II prawem Mendla. Odpowiedź uzasadnij, odwołując się do treści tego prawa oraz do lokalizacji wybranych genów w genomie.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązania

  • Geny 2. i 4., bo leżą na jednym chromosomie, a więc mogą dziedziczyć się w sposób sprzężony, a drugie prawo Mendla mówi o niezależnym dziedziczeniu genów.
  • Geny kodujące albuminę i kinazę zależną od cyklin, ponieważ obydwa położone są na 4. chromosomie, a więc ich allele będą najczęściej przechodziły do gamet razem, a II prawo Mendla mówi o niezależnym dziedziczeniu alleli.
  • Geny 2. i 4., ponieważ obydwa położone są na tym samym chromosomie, a więc ich allele nie będą rozdzielane do gamet w sposób losowy, a treść II prawa Mendla mówi o losowym rozdziale alleli różnych genów.
  • 2. i 4., bo leżą na tym samym chromosomie, więc mogą być ze sobą sprzężone, przez co w potomstwie rzadziej występują rekombinanty, co prowadzi do wyników niezgodnych z II prawem Mendla, mówiącym, że geny dziedziczą się niezależnie.

1 pkt – za wskazanie 2. i 4. genu wraz z poprawnym uzasadnieniem, uwzględniającym: 1) lokalizację chromosomalną genów – położenie genów na tym samym chromosomie i wynikające z tego ich zależne (sprzężone) dziedziczenie oraz 2) treść II prawa Mendla – niezależne dziedziczenie alleli różnych genów.

0 pkt – za odpowiedź niespełniającą wymagań za 1 pkt albo za brak odpowiedzi.

Zadanie 19.5

Inny dział1 pkt
Układ krwionośnyBiałka
40%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.
Treść podzadania — poza wybranym działem

Uzupełnij poniższe zdania tak, aby powstał poprawny opis dotyczący albumin. Podkreśl w każdym nawiasie właściwe określenie.

Albuminy to białka (rozpuszczalne / nierozpuszczalne) w wodzie, występujące głównie (w cytoplazmie erytrocytów / w osoczu krwi). Główną funkcją tych białek jest (transport tlenu / regulacja ciśnienia osmotycznego krwi).

Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

Albuminy to białka (rozpuszczalne / nierozpuszczalne) w wodzie, występujące głównie (w cytoplazmie erytrocytów / w osoczu krwi). Główną funkcją tych białek jest (transport tlenu / regulacja ciśnienia osmotycznego krwi).

1 pkt – za podkreślenie właściwych określeń we wszystkich nawiasach.

0 pkt – za odpowiedź niespełniającą wymagań za 1 pkt albo za brak odpowiedzi.
Zadanie 19
Matura 2020 · czerwiec · Formuła 2015 · poziom rozszerzony
5 podzadania
Informacja do podzadań

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglifą są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KRT14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: OMIM; Genetics Home Reference, Adermatoglyphia.

Zadanie 19.1

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglifią są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KRT14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: http://www.omim.org/entry;
https://ghr.nlm.nih.gov/condition/adermatoglyphia.

Zaznacz poprawne dokończenie poniższego zdania – wybierz odpowiedź spośród A–B oraz odpowiedź spośród 1.–2.

Allel wywołujący adermatoglifię, w stosunku do allelu niepowodującego tego zaburzenia, jest …, a ta choroba występuje u kobiet i mężczyzn …

A. dominujący,
B. recesywny,
1. z taką samą częstością.
2. z różną częstością.
Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązanie

A 1.

Schemat punktowania

1 p. – za poprawne wybranie sposobu dziedziczenia adermatoglifii i określenie częstości jej występowania u obu płci.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 19.2

1 pkt

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglifią są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KTR14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: OMIM; Genetics Home Reference, adermatoglyphia.

Wyjaśnij, dlaczego w przypadku adermatoglifii, w odróżnieniu od DPR, mówi się raczej o zaburzeniu genetycznym, a nie – o chorobie genetycznej. W odpowiedzi odwołaj się do efektów fenotypowych.

Pokaż odpowiedźUkryj odpowiedź

Schemat punktowania

1 p. – za wyjaśnienie, uwzględniające skutki obu zaburzeń dla zdrowia człowieka

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Przykładowe rozwiązanie

  • Adermatoglifia nie powoduje żadnych szkód w organizmie / nie obniża żywotności / nie wpływa na stan zdrowia, natomiast w przypadku DPR występuje np. łamliwość włosów / nierówna pigmentacja skóry, która jest negatywnym efektem zdrowotnym.
  • Adermatoglifia powoduje brak wykształcenia się linii papilarnych, podczas gdy DPR oprócz braku linii papilarnych objawia się również słabszymi włosami i nierównomiernym zabarwieniem skóry, co jest już bardziej poważne i może być klasyfikowane jako choroba genetyczna a nie zaburzenie.

Zadanie 19.3

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglifią są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KRT14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: http://www.omim.org/entry; https://ghr.nlm.nih.gov/condition/adermatoglyphia.

Określ, który z genów – gen warunkujący adermatoglifię czy gen warunkujący DPR – ma silniejszy efekt plejotropowy. Odpowiedź uzasadnij.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązania

  • Silniejszy efekt plejotropowy daje DPR, ponieważ gen DPR wpływa na więcej cech fenotypowych, niż SMARCAD1.
  • DPR, bo osoby które posiadają zmutowany ten gen borykają się nie tylko z brakiem linii papilarnych, lecz także z cieńszymi łamliwymi włosami oraz nierówną pigmentacją skóry.

Schemat punktowania

1 p. – za wskazanie, że DPR daje silniejszy efekt plejotropowy i uzasadnienie odnoszące się do wpływu tego genu na większą liczbę określonych cech w tym organizmie niż adermatoglifia.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Uwaga:
Nie uznaje się uzasadnienia odnoszącego się wyłącznie do definicji plejotropii (tautologia).

Zadanie 19.4

1 pkt

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglif ią są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KRT14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: OMIM; Genetics Home Reference, adermatoglyphia.

Oceń, czy poniższe stwierdzenia dotyczące adermatoglifii są prawdziwe. Zaznacz P, jeśli stwierdzenie jest prawdziwe, albo F – jeśli jest fałszywe.

1.W adermatoglifii zaburzony jest proces wycinania intronów.PF
2.Adermatoglifia jest spowodowana mutacją punktową.PF
3.Mężczyźni mogą być bezobjawowymi nosicielami allelu adermatoglifii.PF
Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

1. – P, 2. – P, 3. – F

Schemat punktowania

1 p. – za poprawną ocenę wszystkich trzech stwierdzeń dotyczących adermatoglifii.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 19.5

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Adermatoglifia to bardzo rzadkie zaburzenie genetyczne. Powoduje ono, że dana osoba nie ma linii papilarnych, a więc nie pozostawia charakterystycznych odcisków palców. Poza tym osoby z adermatoglifią są całkowicie zdrowe, w niewielkim stopniu zredukowana jest tylko u nich liczba gruczołów potowych.

Przyczyną adermatoglifii jest mutacja genu SMARCAD1, który ma swój locus w czwartym chromosomie. Ta mutacja jest substytucją, która zaburza splicing (składanie genu) i uniemożliwia syntezę prawidłowego białka niezbędnego do wytworzenia linii papilarnych. Pomimo że do wystąpienia adermatoglifii wystarczy jeden zmutowany allel, stwierdzono ją dotychczas tylko w kilku rodzinach na świecie.

Inną przyczyną braku linii papilarnych jest mutacja genu KTR14. Efektem tej mutacji jest choroba DPR (łac. dermatopathia pigmentosa reticularis). Osoby dotknięte DPR, oprócz braku linii papilarnych, charakteryzują się cieńszymi i łamliwymi włosami, oraz nierówną pigmentacją skóry.

Na podstawie: http://www.omim.org/entry; https://ghr.nlm.nih.gov/condition/adermatoglyphia.

Określ, jakie znaczenie adaptacyjne miało w toku ewolucji pojawienie się u naczelnych linii papilarnych na wewnętrznych powierzchniach dłoni i stóp.

Pokaż odpowiedźUkryj odpowiedź

Schemat punktowania

1 p. – za prawidłowe określenie adaptacyjnego znaczenia pojawienia się linii papilarnych na wewnętrznych powierzchniach dłoni i stóp u naczelnych odnoszące się do zwiększenia przyczepności do podłoża chwytnych dłoni i stóp.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Przykładowe rozwiązania

  • Dłonie i stopy niektórych naczelnych pełnią funkcje chwytne. Pojawienie się w toku ewolucji na wewnętrznych powierzchniach linii papilarnych zwiększa ich przyczepność do podłoża i ułatwia chwytanie przedmiotów / życie nadrzewne.
  • Pojawienie się linii papilarnych na wewnętrznych powierzchniach dłoni i stóp u naczelnych zwiększyło tarcie, co ułatwiło chwytanie przedmiotów lub poruszanie po podłożu / w koronach drzew.
Zadanie 20
Matura 2019 · czerwiec · Formuła 2015 · poziom rozszerzony
3 podzadania
Informacja do podzadań

Osoby chorujące na hipercholesterolemię rodzinną mają w surowicy krwi wysoki poziom lipoprotein o niskiej gęstości, czyli tzw. „złego cholesterolu” (LDL). Najczęstszą przyczyną tej choroby jest mutacja w kodującym receptor LDL genie, który jest zlokalizowany na krótkim ramieniu chromosomu 19. Ta mutacja powoduje niewłaściwe działanie receptorów LDL, które występują głównie na powierzchni komórek wątroby, co prowadzi do podwyższenia poziomu cholesterolu we krwi już w dzieciństwie. U chorych może dojść do rozwoju choroby wieńcowej i zawałów serca w bardzo młodym wieku.

Hipercholesterolemia rodzinna dziedziczy się w taki sposób, że ryzyko jej pojawienia się u dzieci, których jedno z rodziców jest chore, a drugie – zdrowe, wynosi 50% lub 100%, w zależności od tego, czy osoba chora jest heterozygotą czy homozygotą.

Obecnie prowadzi się badania nad leczeniem hipercholesterolemii rodzinnej poprzez wprowadzanie do wątroby pacjenta hepatocytów, które najpierw od niego pobrano, a następnie hodowano je w warunkach laboratoryjnych, i za pomocą rekombinowanych retrowirusów wprowadzono do nich prawidłowy gen kodujący receptor LDL.

Na podstawie: G. Drewa, T. Ferenc, Genetyka medyczna, Wrocław 2015; www.hipercholesterolemia.com.pl/Hipercholesterolemia_rodzinna,10,56

Zadanie 20.1

1 pkt

Wybierz spośród A–D i zaznacz poprawne dokończenie zdania.

Hipercholesterolemia rodzinna jest warunkowana przez allel

A. A. recesywny autosomalny.
B. B. dominujący autosomalny.
C. C. recesywny sprzężony z płcią.
D. D. dominujący sprzężony z płcią.
Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

B.

Schemat punktowania

1 p. – za prawidłowe zaznaczenie dokończenia zdania.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 20.2

1 pkt

Określ, czy heterozygotyczni rodzice chorzy na hipercholesterolemię rodzinną mogą mieć dziecko, które nie będzie miało tej choroby. Odpowiedź uzasadnij.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązanie

Heterozygotyczni rodzice mogą mieć zdrowe dziecko, ponieważ każdy z nich ma w swoim genotypie recesywny allel warunkujący obecność prawidłowego receptora LDL. Dziecko może odziedziczyć oba te allele (z prawdopodobieństwem 25% / ¼).

Schemat punktowania

1 p. – za określenie, że heterozygotyczni rodzice mogą mieć dziecko niemające hipercholesterolemii rodzinnej i poprawne uzasadnienie odwołujące się do możliwości spotkania się alleli recesywnych obecnych w genotypach obojga rodziców.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 20.3

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Określ, czy opisana metoda leczenia hipercholesterolemii rodzinnej jest terapią genową. Odpowiedź uzasadnij.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązanie

Jest to terapia genowa, ponieważ do komórek pacjenta wprowadza się prawidłowy gen kodujący receptor LDL.

Schemat punktowania

1 p. – za określenie, że opisana metoda leczenia hipercholesterolemii rodzinnej jest terapią genową oraz uzasadnienie odnoszące się do wprowadzania do komórek pacjenta prawidłowego genu kodującego receptor LDL.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 14
Matura 2018 · czerwiec · Formuła 2015 · poziom rozszerzony
4 podzadania
Informacja do podzadań

Prawidłowy produkt genu RB1, znajdującego się na 13 chromosomie, zapewnia właściwą kontrolę podziałów komórkowych. Recesywna mutacja genu RB1 może prowadzić do rozwinięcia się siatkówczaka – groźnego nowotworu siatkówki oka.

Zaobserwowano, że ok. połowa chorych dziedziczy tylko jeden zmutowany allel od rodzica, a drugi pojawia się dopiero w czasie rozwoju zarodkowego. Stwierdzono, że przyczyną pojawienia się drugiego recesywnego allelu może być zdarzający się błąd podczas podziału mitotycznego. Skutkiem tego jest powstanie komórki zawierającej w danej parze chromosomów homologicznych – trzy, a nie dwa chromosomy potomne. Zdarza się, że dodatkowy chromosom jest w dalszych etapach rozwojowych gubiony i w ten sposób powstają komórki o prawidłowej liczbie chromosomów. Proces przejścia od komórki heterozygotycznej do homozygotycznej nazywany jest utratą heterozygotyczności.

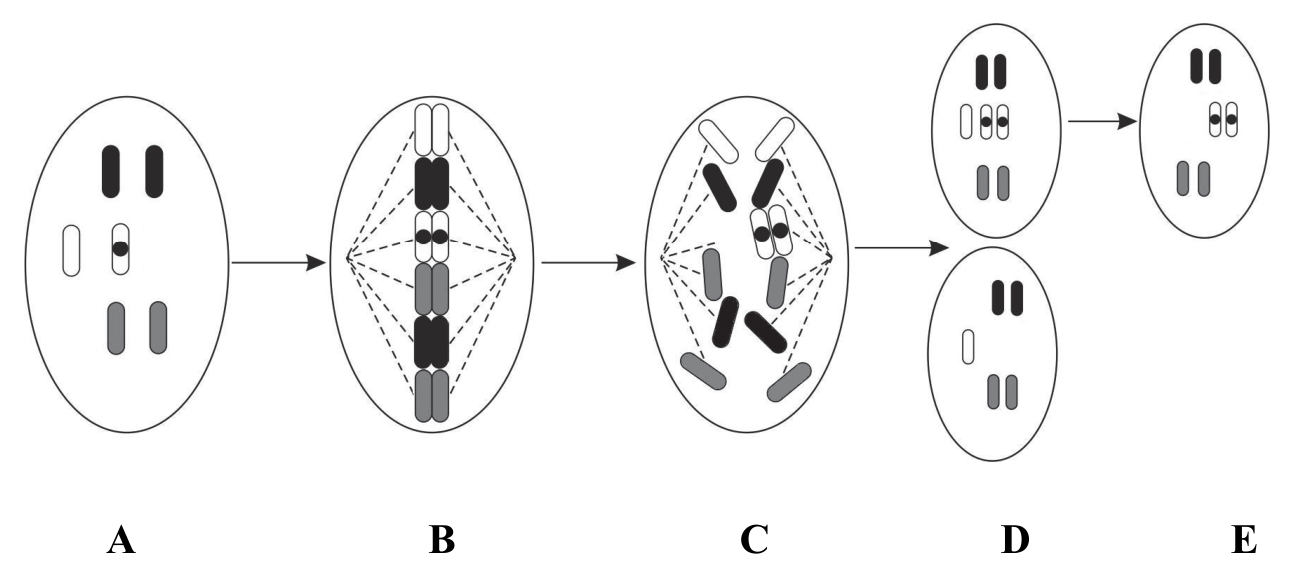
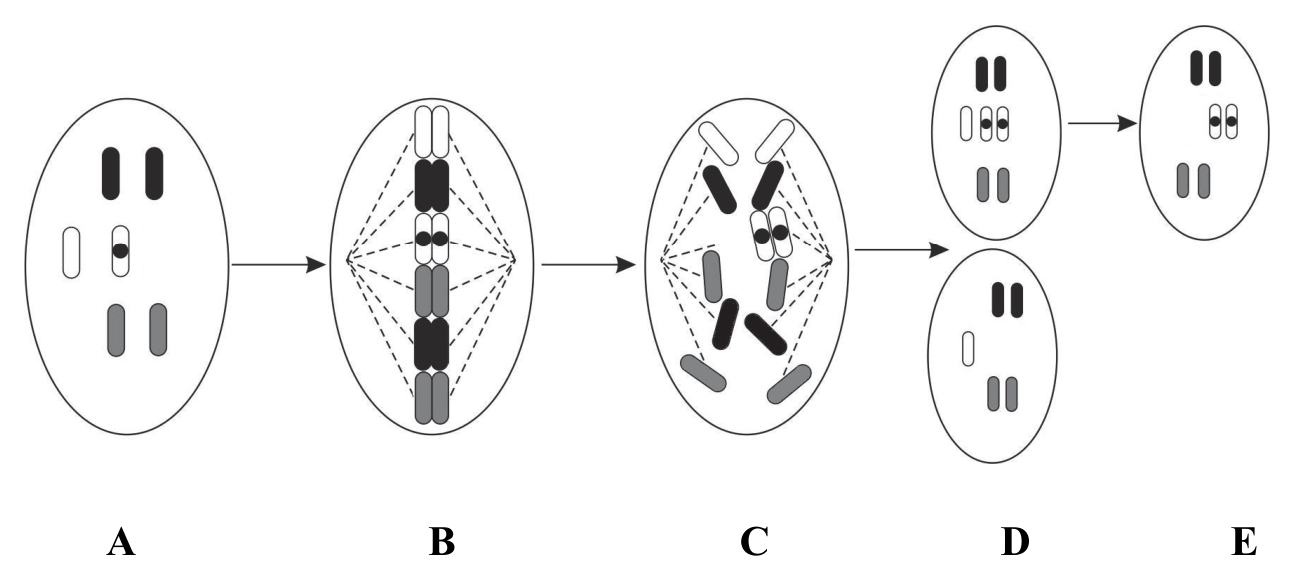
Na schemacie przedstawiono etapy mitozy (A–D) podczas rozwoju zarodkowego kończące się powstaniem siatkówczaka (E).

Uwaga: W celu uproszczenia, komórka macierzysta na schemacie zawiera tylko trzy pary chromosomów homologicznych, z których jeden zawiera recesywny, zmutowany allel (oznaczony kropką).

Na podstawie: S. Cebrat, M. Cebrat, Człowiek przejrzysty, czyli jego problemy z własną genetyką, 2012.

Schemat etapów A–E przedstawiający chromosomy w komórkach podczas podziału mitotycznego i dalszego rozwoju.

Zadanie 14.1

1 pkt

Prawidłowy produkt genu RB1, znajdującego się na 13. chromosomie, zapewnia właściwą kontrolę podziałów komórkowych. Recesywna mutacja genu RB1 może prowadzić do rozwinięcia się siatkówczaka – groźnego nowotworu siatkówki oka.

Zaobserwowano, że ok. połowa chorych dziedziczy tylko jeden zmutowany allel od rodzica, a drugi pojawia się dopiero w czasie rozwoju zarodkowego. Stwierdzono, że przyczyną pojawienia się drugiego recesywnego allelu może być zdarzający się błąd podczas podziału mitotycznego. Skutkiem tego jest powstanie komórki zawierającej w danej parze chromosomów homologicznych – trzy, a nie dwa chromosomy potomne. Zdarza się, że dodatkowy chromosom jest w dalszych etapach rozwojowych gubiony i w ten sposób powstają komórki o prawidłowej liczbie chromosomów. Proces przejścia od komórki heterozygotycznej do homozygotycznej nazywany jest utratą heterozygotyczności.

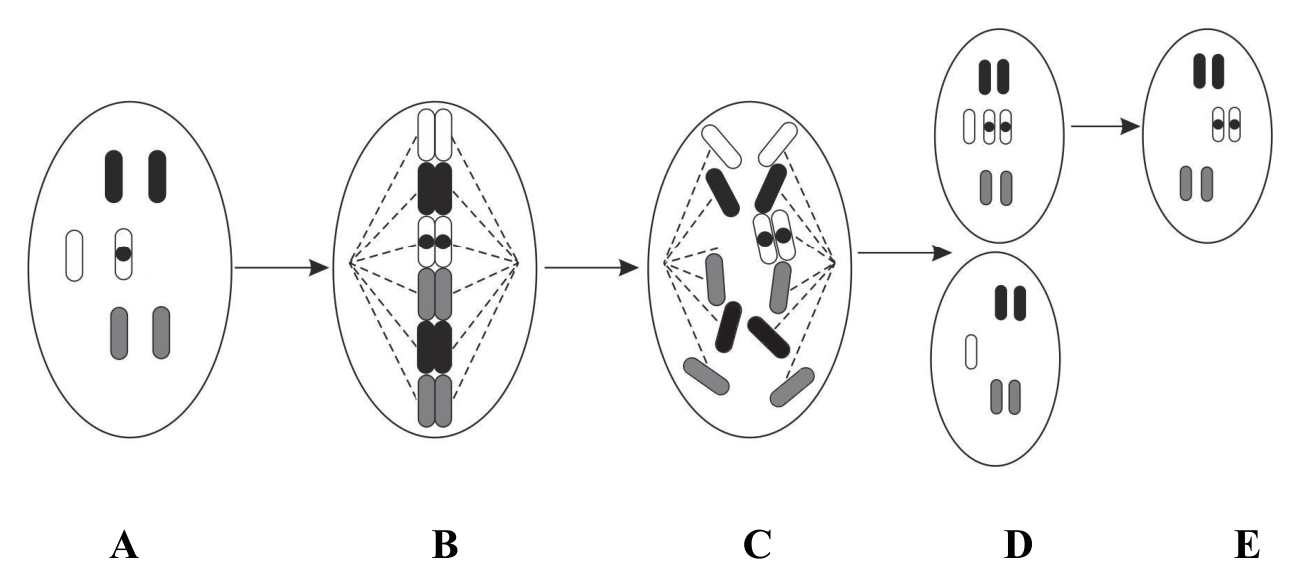
Na schemacie przedstawiono etapy mitozy (A–D) podczas rozwoju zarodkowego kończące się powstaniem siatkówczaka (E).

Uwaga: W celu uproszczenia, komórka macierzysta na schemacie zawiera tylko trzy pary chromosomów homologicznych, z których jeden zawiera recesywny, zmutowany allel (oznaczony kropką).

Na podstawie: S. Cebrat, M. Cebrat, Człowiek przejrzysty, czyli jego problemy z własną genetyką, 2012.

Podaj, na którym z etapów przemian A–E prowadzących do powstania siatkówczaka nastąpiła utrata heterozygotyczności komórki, skutkująca rozwojem siatkówczaka.

Schemat etapów A–E z komórkami, chromosomami, oznaczeniem zmutowanego allelu i strzałkami między etapami.

Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

etap: E.

Uwaga: Odpowiedź dopuszczalna: „pomiędzy etapem D i etapem E”.

1 p. – za podanie przemiany, w której doszło do utraty heterozygotyczności, skutkującej rozwojem siatkówczaka.

0 p. – za każdą inną odpowiedź lub za brak odpowiedzi.

Zadanie 14.2

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Prawidłowy produkt genu RB1, znajdującego się na 13. chromosomie, zapewnia właściwą kontrolę podziałów komórkowych. Recesywna mutacja genu RB1 może prowadzić do rozwinięcia się siatkówczaka – groźnego nowotworu siatkówki oka.

Zaobserwowano, że ok. połowa chorych dziedziczy tylko jeden zmutowany allel od rodzica, a drugi pojawia się dopiero w czasie rozwoju zarodkowego. Stwierdzono, że przyczyną pojawienia się drugiego recesywnego allelu może być zdarzający się błąd podczas podziału mitotycznego. Skutkiem tego jest powstanie komórki zawierającej w danej parze chromosomów homologicznych – trzy, a nie dwa chromosomy potomne. Zdarza się, że dodatkowy chromosom jest w dalszych etapach rozwojowych gubiony i w ten sposób powstają komórki o prawidłowej liczbie chromosomów. Proces przejścia od komórki heterozygotycznej do homozygotycznej nazywany jest utratą heterozygotyczności.

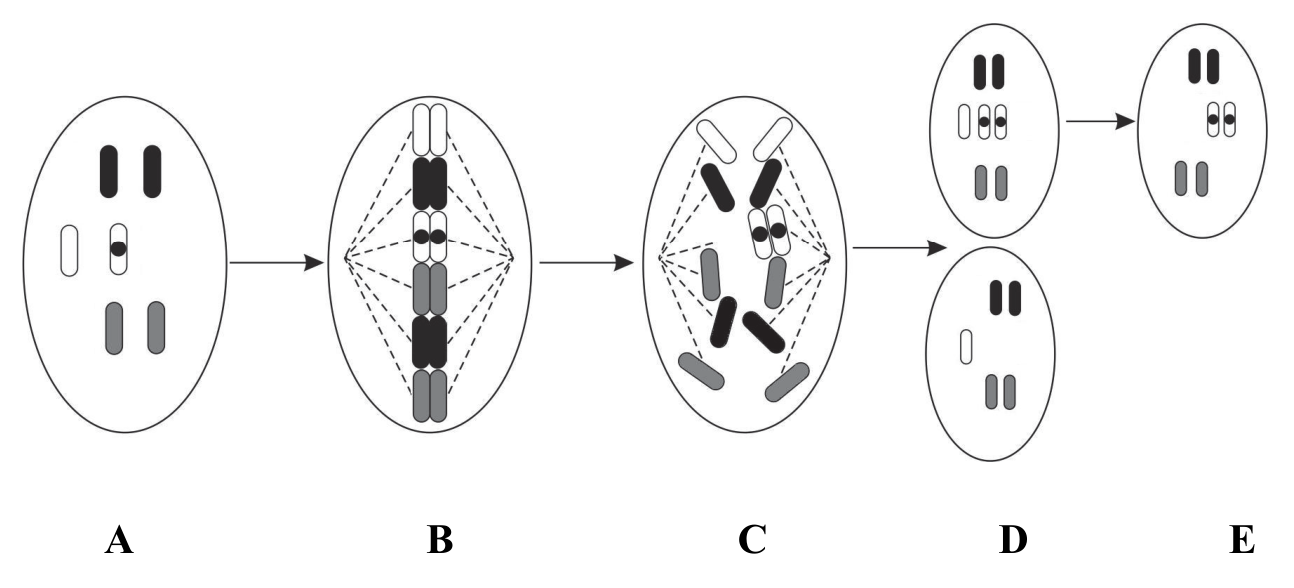
Na schemacie przedstawiono etapy mitozy (A–D) podczas rozwoju zarodkowego kończące się powstaniem siatkówczaka (E).

Uwaga: W celu uproszczenia, komórka macierzysta na schemacie zawiera tylko trzy pary chromosomów homologicznych, z których jeden zawiera recesywny, zmutowany allel (oznaczony kropką).

Na podstawie: S. Cebrat, M. Cebrat, Człowiek przejrzysty, czyli jego problemy z własną genetyką, 2012.

Wybierz ze schematu ten etap mitozy A–D, w którym doszło do błędu w rozchodzeniu się chromosomów, i określ, na czym ten błąd polega.

Schemat etapów A–E z komórkami, chromosomami, wrzecionem podziałowym i strzałkami.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązania

  • Etap C. – do przeciwległych biegunów komórki rozchodzą się połówki chromosomów / chromatydy, natomiast w przedstawionym przypadku jeden z chromosomów wędruje do bieguna w całości / w postaci dwóch chromatyd.
  • Etap C. – jeden z chromosomów przechodzi do przeciwległego bieguna komórki w całości / niepodzielony na chromatydy / przechodzi cały chromosom zamiast jego połówki.

Uwaga: Odpowiedź dopuszczalna: „B / C – błąd zaszedł już w metafazie (B), gdzie nieprawidłowo były połączone włókna z wrzecionem, ale ujawnił się dopiero w anafazie (C) podczas rozchodzenia się chromosomów homologicznych”.

1 p. – za prawidłowe podanie etapu mitozy, w którym doszło do błędu w rozchodzeniu się chromosomów i określenie, na czym ten błąd polega.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 14.3

1 pkt

Prawidłowy produkt genu RB1, znajdującego się na 13 chromosomie, zapewnia właściwą kontrolę podziałów komórkowych. Recesywna mutacja genu RB1 może prowadzić do rozwinięcia się siatkówczaka – groźnego nowotworu siatkówki oka.

Zaobserwowano, że ok. połowa chorych dziedziczy tylko jeden zmutowany allel od rodzica, a drugi pojawia się dopiero w czasie rozwoju zarodkowego. Stwierdzono, że przyczyną pojawienia się drugiego recesywnego allelu może być zdarzający się błąd podczas podziału mitotycznego. Skutkiem tego jest powstanie komórki zawierającej w danej parze chromosomów homologicznych – trzy, a nie dwa chromosomy potomne. Zdarza się, że dodatkowy chromosom jest w dalszych etapach rozwojowych gubiony i w ten sposób powstają komórki o prawidłowej liczbie chromosomów. Proces przejścia od komórki heterozygotycznej do homozygotycznej nazywany jest utratą heterozygotyczności.

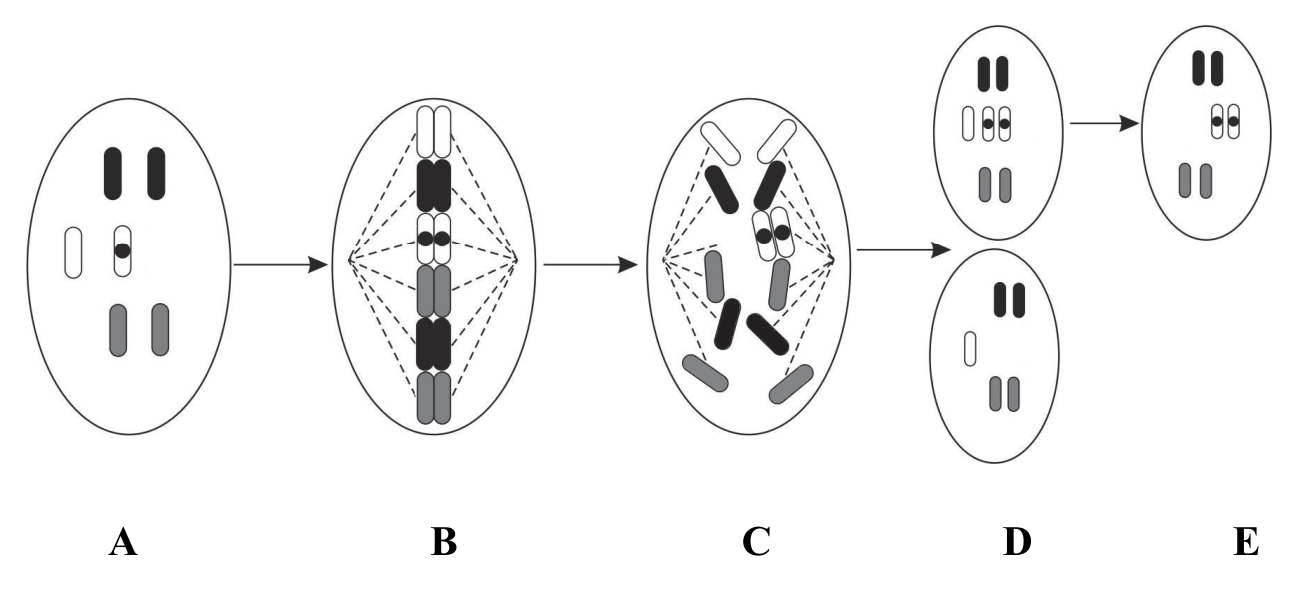
Na schemacie przedstawiono etapy mitozy (A–D) podczas rozwoju zarodkowego kończące się powstaniem siatkówczaka (E).

Uwaga: W celu uproszczenia, komórka macierzysta na schemacie zawiera tylko trzy pary chromosomów homologicznych, z których jeden zawiera recesywny, zmutowany allel (oznaczony kropką).

Na podstawie: S. Cebrat, M. Cebrat, Człowiek przejrzysty, czyli jego problemy z własną genetyką, 2012.

Na podstawie tekstu określ, w jakim przypadku dziecko rodziców, którzy są zdrowi, ale jedno z nich jest nosicielem recesywnego allelu, może zachorować na siatkówczaka oka. Odpowiedź uzasadnij, odnosząc się do genotypów rodziców i genotypu chorego dziecka.

Schemat etapów A–E przedstawiający chromosomy podczas podziału komórki i powstanie siatkówczaka

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązanie

Jeżeli jedno ze zdrowych rodziców (nosiciel) ma recesywny allel, to może go przekazać dziecku. Będzie ono heterozygotą, ale będzie chore tylko wtedy, jeśli na skutek błędów w trakcie podziałów komórkowych w czasie rozwoju zarodkowego dojdzie do utraty heterozygotyczności i stanie się ono homozygotą recesywną pod względem tego allelu.

1 p. – za prawidłowe uzasadnienie odnoszące się do przekazania dziecku recesywnego genu przez rodzica–nosiciela oraz do utraty heterozygotyczności w rozwoju zarodkowym i zmiany genotypu dziecka na homozygotę recesywną względem genu RB1.

0 p. – za odpowiedź niespełniającą powyższych wymagań lub za brak odpowiedzi.

Zadanie 14.4

1 pkt

Prawidłowy produkt genu RB1, znajdującego się na 13. chromosomie, zapewnia właściwą kontrolę podziałów komórkowych. Recesywna mutacja genu RB1 może prowadzić do rozwinięcia się siatkówczaka – groźnego nowotworu siatkówki oka.

Zaobserwowano, że ok. połowa chorych dziedziczy tylko jeden zmutowany allel od rodzica, a drugi pojawia się dopiero w czasie rozwoju zarodkowego. Stwierdzono, że przyczyną pojawienia się drugiego recesywnego allelu może być zdarzający się błąd podczas podziału mitotycznego. Skutkiem tego jest powstanie komórki zawierającej w danej parze chromosomów homologicznych – trzy, a nie dwa chromosomy potomne. Zdarza się, że dodatkowy chromosom jest w dalszych etapach rozwojowych gubiony i w ten sposób powstają komórki o prawidłowej liczbie chromosomów. Proces przejścia od komórki heterozygotycznej do homozygotycznej nazywany jest utratą heterozygotyczności.

Na schemacie przedstawiono etapy mitozy (A–D) podczas rozwoju zarodkowego kończące się powstaniem siatkówczaka (E).

Uwaga: W celu uproszczenia, komórka macierzysta na schemacie zawiera tylko trzy pary chromosomów homologicznych, z których jeden zawiera recesywny, zmutowany allel (oznaczony kropką).

Na podstawie: S. Cebrat, M. Cebrat, Człowiek przejrzysty, czyli jego problemy z własną genetyką, 2012.

Oceń, czy poniższe stwierdzenia dotyczące genetycznego podłoża powstania siatkówczaka oka są prawdziwe. Zaznacz P, jeśli stwierdzenie jest prawdziwe, albo F – jeśli stwierdzenie jest fałszywe.

1.Pojawienie się w populacji ludzkiej recesywnego allelu genu RB1 jest skutkiem mutacji chromosomowej.PF
2.Allel warunkujący siatkówczaka oka nie jest sprzężony z płcią, ponieważ chromosom, na którym on się znajduje, jest autosomem.PF
3.Rozwój siatkówczaka oka jest spowodowany trisomią 13. pary chromosomów autosomalnych, powstałą w rozwoju zarodkowym.PF

Schemat etapów A–E przedstawiający chromosomy podczas podziału komórki i powstanie siatkówczaka

Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

1 – F, 2 – P, 3 – F

1 p. – za poprawną ocenę wszystkich trzech stwierdzeń.

0 p. – za każdą inną odpowiedź lub za brak odpowiedzi.

Zadanie 17
Matura 2018 · czerwiec · Formuła 2015 · poziom rozszerzony
2 pkt

Do poradni genetycznej zgłosił się mężczyzna, którego ojciec zmarł na hemofilię. Ten mężczyzna nie jest chory na hemofilię i planuje potomstwo ze zdrową kobietą. W całej, licznej rodzinie kobiety od pokoleń nikt nie chorował na hemofilię.

Uzupełnij poniższe zdania tak, aby utworzyły prawdziwą informację, którą mógłby otrzymać mężczyzna w poradni genetycznej, dotyczącą ryzyka wystąpienia hemofilii u jego przyszłego potomstwa. Podkreśl w każdym nawiasie właściwe określenie.

U Pańskiej partnerki, która nie jest chora na hemofilię, ani nie było w jej rodzinie takich przypadków, prawdopodobieństwo nosicielstwa jest (wysokie / niskie). Pan (może / nie może) być nosicielem tej choroby, ponieważ jest ona chorobą determinowaną przez gen znajdujący się na (autosomie / chromosomie Y / chromosomie X). Dlatego (mógł / nie mógł) go Pan odziedziczyć po swoim ojcu. Z tych względów niebezpieczeństwo wystąpienia hemofilii (tylko u synów / tylko u córek / u dzieci bez względu na płeć) jest bardzo (niskie / wysokie).

Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie

U Pańskiej partnerki, która nie jest chora na hemofilię, ani nie było w jej rodzinie takich przypadków, prawdopodobieństwo nosicielstwa jest (wysokie / niskie). Pan (może / nie może) być nosicielem tej choroby, ponieważ jest ona chorobą determinowaną przez gen znajdujący się na (autosomie / chromosomie Y / chromosomie X). Dlatego (mógł / nie mógł) go Pan odziedziczyć po swoim ojcu. Z tych względów niebezpieczeństwo wystąpienia hemofilii (tylko u synów / tylko u córek / u dzieci bez względu na płeć) jest bardzo (niskie / wysokie).

2 p. – za prawidłowe podkreślenie w zdaniach wszystkich sześciu określeń.

1 p. – za prawidłowe podkreślenie w zdaniach pięciu określeń.

0 p. – za każdą inną odpowiedź lub za brak odpowiedzi.

Zadanie 14
Matura 2017 · maj · Formuła 2015 · poziom rozszerzony
3 podzadania5 pkt
Informacja do podzadań

Zdrowym rodzicom urodziło się dziecko chore na fenyloketonurię – chorobę warunkowaną przez autosomalny allel recesywny (f).

Zadanie 14.1

1 pkt
Genetyka mendlowskaChoroby genetyczne
73%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.

Zaznacz poniżej właściwe określenia dotyczące genotypu tego dziecka (A–C) i genotypów jego rodziców (1.–3.) pod względem alleli genu warunkującego fenyloketonurię.

Chore dziecko jest A. heterozygotą, a jego rodzice są 1. heterozygotami.
B. homozygotą dominującą, 2. homozygotami dominującymi.
C. homozygotą recesywną, 3. homozygotami recesywnymi.
Pokaż odpowiedźUkryj odpowiedź

Rozwiązanie
C 1

Schemat punktowania

1 p. – za poprawne wskazanie genotypu dziecka i genotypów jego rodziców (C i 1).

0 p. – za każdą inną odpowiedź lub za brak odpowiedzi.

Zadanie 14.2

Inny dział2 pkt
Genetyka mendlowska
56%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.
Treść podzadania — poza wybranym działem

Określ, jakie jest prawdopodobieństwo, że następne dziecko tych rodziców nie będzie chore na fenyloketonurię. Odpowiedź uzasadnij, zapisując odpowiednią krzyżówkę genetyczną lub obliczenia.

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązania

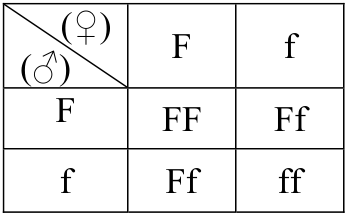
I.
Prawdopodobieństwo, że następne dziecko tych rodziców nie będzie chore na fenyloketonurię: 75%.

II.
Ff × Ff
FF, Ff, Ff, ff
Prawdopodobieństwo, że następne dziecko tych rodziców nie będzie chore na fenyloketonurię: 0,75.

Krzyżówka genetyczna w przykładowym rozwiązaniu I

Schemat punktowania

2 p. – za poprawne obliczenie prawdopodobieństwa wynikającego z prawidłowo zapisanej krzyżówki genetycznej lub obliczeń.

1 p. – za poprawnie zapisanie krzyżówki genetycznej przy niewłaściwie obliczonym prawdopodobieństwie.

0 p. – za odpowiedź, która nie spełnia powyższych wymagań, lub za brak odpowiedzi.

III.
Prawdopodobieństwo urodzenia chorego dziecka: \(\frac{1}{2}\times\frac{1}{2}=\frac{1}{4}\)
Prawdopodobieństwo urodzenia zdrowego dziecka: \(1-\frac{1}{4}=\frac{3}{4}\)

Prawdopodobieństwo, że następne dziecko tych rodziców nie będzie chore na fenyloketonurię: \(\frac{3}{4}\).

Uwaga:
W przypadku, gdy zdający użyje innego oznaczenia literowego alleli genu, np. „A” i „a” i poda legendę, może otrzymać 2 p., jeżeli poprawnie rozwiąże i zinterpretuje krzyżówkę. Zastosowanie innych oznaczeń bez legendy z poprawnym rozwiązaniem krzyżówki i podaniem prawdopodobieństwa – oznacza przyznanie 1 p.

Jeżeli zdający zapisze gen jako sprzężony z płcią – otrzymuje 0 p. za całe zadanie, pomimo wyniku 75% uzyskanego na podstawie krzyżówki.

Zadanie 14.3

2 pkt
Elementy genetyki populacjiChoroby genetyczne
15%średni wynik CKE
Średni procent zdobytych punktów. Wyższy wynik oznacza, że zadanie było łatwiejsze dla zdających.

Korzystając z prawa Hardy’ego-Weinberga, oblicz prawdopodobieństwo, że losowo wybrana osoba jest nosicielem allelu fenyloketonurii, jeżeli częstość występowania tej choroby w danej populacji wynosi 1 na 10 000 urodzeń. Zapisz obliczenia.

Odpowiedź:

Pokaż odpowiedźUkryj odpowiedź

Przykładowe rozwiązanie

\(q^2=\frac{1}{10000}\) lub \(0{,}0001\)
\(q=\frac{1}{100}\) lub \(0{,}01\)
\(p=1-0{,}01=0{,}99\)
\(2pq=2\times0{,}01\times0{,}99=0{,}0198\approx0{,}02\)

Odpowiedź: Prawdopodobieństwo bycia nosicielem fenyloketonurii: 1,98% lub 2%, lub 0,0198, lub 0,02, lub 1/50, lub 99/5000.

Schemat punktowania

2 p. – za poprawne obliczenie prawdopodobieństwa na podstawie wzoru Hardy’ego-Weinberga.

1 p. – za właściwą metodę, wynikającą ze wzoru Hardy’ego-Weinberga (określenie częstości allelu warunkującego fenyloketonurię oraz zapis częstości heterozygot), ale błąd rachunkowy w obliczeniach lub niepoprawny zapis matematyczny.

0 p. – za odpowiedź, która nie spełnia powyższych wymagań, lub za brak odpowiedzi.

Uwaga:
Gdy zdający nie wyciągnie pierwiastka z 1/10000, tylko traktuje tę wartość jako częstość allelu lub po uzyskaniu wartości 2pq wykonuje jeszcze dalsze obliczenia, świadczące o niezrozumieniu, że jest to częstość nosicieli – jest to błąd metody, a nie błąd rachunkowy.

Zadanie 18
Matura 2015 · czerwiec · Formuła 2015 · poziom rozszerzony
3 podzadania
Informacja do podzadań

Najczęstszą przyczyną rodzinnej hipercholesterolemii (FH) jest uszkodzenie zlokalizowanego na chromosomie 19 genu kodującego receptor dla lipoproteiny niskiej gęstości (LDL). Receptor ten znajduje się na powierzchni komórek wątroby i wychwytuje z krwi cząsteczki LDL, z których odbiera transportowany przez nie cholesterol. Wynikiem mutacji jest podwyższony poziom cholesterolu we krwi, co może być przyczyną wczesnej miażdżycy (nawet w wieku dziecięcym), choroby wieńcowej i zawału serca. Na FH chorują mężczyźni i kobiety – niezależnie, czy są homo- czy heterozygotami pod względem zmutowanego genu.

Na podstawie: pl.wikipedia.org/wiki/Hipercholesterolemia_rodzinna

Zadanie 18.1

1 pkt

Oceń, czy poniższe informacje są prawdziwe. Zaznacz P, jeśli informacja jest prawdziwa, albo F – jeśli jest fałszywa.

1.Hipercholesterolemia jest chorobą genetyczną uwarunkowaną przez allel dominujący.PF
2.Przyczyną hipercholesterolemii jest mutacja genowa.PF
3.Hipercholesterolemia jest chorobą sprzężoną z płcią.PF
Pokaż odpowiedźUkryj odpowiedź

1 – P, 2 – P, 3 – F.

1 pkt – za poprawną ocenę wszystkich trzech informacji

0 pkt – za poprawną ocenę mniej niż trzech informacji lub odpowiedź niepoprawną, lub odpowiedź niepełną, lub brak odpowiedzi

Zadanie 18.2

Inny dział2 pkt
Treść podzadania — poza wybranym działem

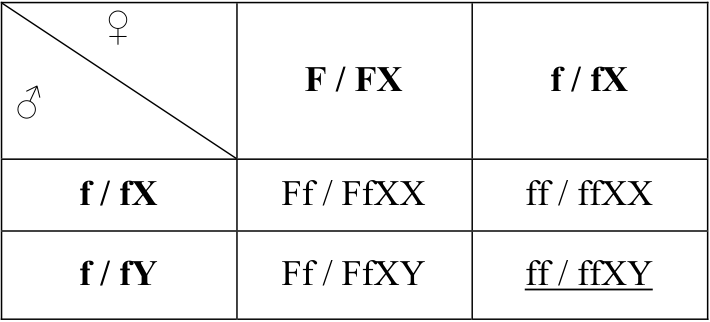
Chora na FH kobieta, która jest w ciąży, ma zdrowego ojca i zdrowego męża. Oblicz prawdopodobieństwo, że dziecko urodzone przez nią będzie zdrowym chłopcem. Zaproponuj oznaczenia zmutowanego i prawidłowego allelu, podaj genotypy rodziców i zapisz krzyżówkę genetyczną.

Pokaż odpowiedźUkryj odpowiedź

Allel zmutowany: F
Allel prawidłowy: f

Genotyp matki: Ff / FfXX
Genotyp ojca: ff / ffXY

Prawdopodobieństwo urodzenia zdrowego syna wynosi – 25% (50% zdrowego potomstwa /50% synów)

Szachownica Punnetta z gametami matki i ojca oraz genotypami potomstwa

2 pkt – za poprawne zapisanie oznaczeń alleli i genotypów rodziców oraz zapisanie krzyżówki (np. szachownicy Punnetta) i na jej podstawie określenie prawdopodobieństwa urodzenia zdrowego syna

1 pkt – za poprawne zapisanie oznaczeń alleli i genotypów rodziców oraz zapisanie krzyżówki (np. szachownicy Punnetta) bez określenia lub z niepoprawnym określeniem prawdopodobieństwa urodzenia zdrowego syna

0 pkt – za niepoprawne zapisanie alleli i genotypów rodziców oraz niepoprawne zapisanie krzyżówki, chociaż poprawne określenie prawdopodobieństwa urodzenia syna, lub odpowiedź niepoprawną, lub brak odpowiedzi

Zadanie 18.3

Inny dział1 pkt
Treść podzadania — poza wybranym działem

Wykaż związek między wysokim poziomem cholesterolu we krwi a zwiększonym ryzykiem wystąpienia zawału serca.

Pokaż odpowiedźUkryj odpowiedź

Wysoki poziom cholesterolu może być przyczyną powstawaniu blaszek miażdżycowych w ścianach naczyń krwionośnych, co powoduje postępujące zwężenie (światła) tętnic, szczególnie wieńcowych. Prowadzi to do zmniejszenia przepływu krwi i niedotlenienia komórek serca, a w konsekwencji martwicy części serca – zawał.

1 pkt – za poprawną odpowiedź uwzględniającą powstawanie blaszek miażdżycowych i niedotlenienie serca – martwicę i zawał

0 pkt – za odpowiedź niepełną, np., dotyczącą tylko powstawania blaszek miażdżycowych bez uwzględnienia niedotlenienia mięśnia sercowego lub odpowiedź niepoprawną lub brak odpowiedzi